Fenil-etanol-glikozidok izolálása és tisztítása Cistanche Deserticola-ból nagy sebességű ellenáramú kromatográfiával
Mar 04, 2022
Kapcsolatfelvétel: Audrey Hu Whatsapp/hp: 0086 13880143964 E-mail:audrey.hu@wecistanche.com
Li a,b, Rong Tsao b,*, Raymond Yang b, Chunming Liu a, J. Christopher Young b, Honghui Zhu b
Absztrakt
Öt fenil-etanoid-glikozidot (PhG-t), az echinakozidot, a cisztanozid A-t, az akteozidot, az izoakteozidot és az 20-acetil-lakteozidot izoláltuk és tisztítottuk.Cistanche deserticolaelőször nagy sebességű ellenáramú kromatográfiával (HSCCC) két kétfázisú rendszerrel, amelyek közül az egyik etil-acetát–etanol–víz (5:0.5:4,5, v/v/v), a másik pedig etil-acetát–etanol–víz elegyből áll. etil-acetát–n-butanol–etanol–víz ({{10}},5:0,5:0,1:1, v/v/v/v). Összesen 28,5 mg echinakozidot, 18,4 mg cisztanozid A-t, 14,6 mg akteozidot, 30,1 mg izoakteozidot és 25,2 mg 20-acetil-lakteozidot tisztítottunk meg 1412 mg n-butanol dezertola kivonatból. 92,5% feletti tisztaság HPLC-vel meghatározva. A szerkezeteket retenciós idejük, UV, LC-ESI-MS alapján azonosítottuk negatív ion módban, és NMR-kísérletekkel igazoltuk. Az öt vegyület jellegzetes LC-ESI-MSn fragmentációs mintázatát tárgyaljuk, és nagyon specifikus és hasznos eszköznek találták e fontos gyógynövényből származó PhG-k szerkezeti azonosítására.
Kulcsszavak:Cistanche deserticola; feniletanoid; echinakozid; cisztanozid A; akteozid; izoakteozid; 20-Acetil-lakteozid; HSCCC; LC-ESI-MS; NMR
1. Bemutatkozás
Cistanche deserticola YC Maegy jól ismert kínai gyógynövény-gyógyszer, és széles körben alkalmazzák a mai funkcionális élelmiszer-összetevőkhöz vagy étrend-kiegészítőkhöz hasonló hagyományos készítményekben (Wong, Li, Cheng és Chen, 2006). A C. deserticola fő bioaktív összetevői a feniletanoid-glikozidok (PhG-k), beleértve az echinakozidot, az akteozidot, az izoakteozidot, az 20-acetil-lakteozidot és a cisztanozid-A-t (Kobayashi, Karasawa és Miyase, 1984; Kobayashi et al., 7). A PhG-k széles körben elterjedtek a növényvilágban, és alaposan tanulmányozták különféle biológiai funkcióikat, például májvédő (Xiong és mtsai, 1998), gyulladásgátló, antinociceptív hatásukat (Schapoval et al., 1998) és antioxidáns hatásukat. Cheng, Wei, Guo, Ni és Liu, 2005; He, Lau, Xu, Li és But, 2000; Li, Wang és Wang, 1997; Li, Wang, Zheng, Liu és Jia, 1993; Wang, Jiang, Wu és Wang, 2001; Xiong, Kadota, Tani és Namba, 1996), a szexuális funkció javítását (Xie és Wu, 1993; Zong, He, Wu és Chen, 1996) és a nyugtató hatást (Lu, 1998) ).
A fenti jelentős bioaktivitások miatt sürgősen nagy mennyiségű tiszta vegyületre van szükség referencia standardként, valamint a hagyományos kínai orvoslás alkalmazásával kapcsolatos különféle in vitro és in vivo vizsgálatokhoz. Ezért szükségessé válik a PhG-k izolálására, tisztítására és szerkezeti jellemzésére szolgáló hatékony módszerek alkalmazása. Az ilyen munkákhoz azonban általában több kromatográfiás lépésre van szükség a minta tisztítására és izolálására (Gross, Lahloub, Anklin, Schulten és Sticher, 1988; Nishimura, Sasaki, Inagaki, Chin és Mitsuhashi, 1991; Ravn, Nishibe , Sasahara és Li, 1990; Shoyama, Matsumoto és Nishioka, 1987), ami általában alacsony visszanyerési arányt eredményez a PhG-k irreverzibilis adszorpciója miatt a szilárd hordozón az elválasztás során (Lei et al., 2001). Ezzel szemben a nagysebességű ellenáramú kromatográfia (HSCCC) a hagyományos kromatográfiás technikák hatékony alternatívájává vált egyes PhG-k növényi kivonatokból történő elválasztására (Lei és mtsai, 2001; Li és mtsai, 2005). Lei et al. sikeresen elválasztotta az akteozidot és az 20-acetil-lakteozidotCistanches salsa(CA Mey.) G. Beck HSCCC használatával (Lei et al., 2001). A cikk szerzői korábban beszámoltak arról, hogy a HSCCC az akteozidot és az izoakteozidot elválasztotta a Plantago psyllium L.-től (Li et al., 2005). Azonban nem publikáltak jelentést több PhG-nek a C. deserticolából HSCCC felhasználásával történő elválasztásáról és tisztításáról. A szabványok hiánya miatt LC-MS módszereket fejlesztettek ki és alkalmaztak hatékony analitikai eszközként a növényi kivonatokban található PhG-k gyors jellemzésére és azonosítására (Li et al., 2005; Wang et al., 2000).
Ebben a cikkben bemutatunk egy HSCCC-módszert, amelyet C. deserticolából származó echinakozid, cisztanozid A, akteozid, izoakteozid és 20-acetil-lakteozid előállítására fejlesztettek ki. Az öt elkülönített PhG jellemzése és elemzése LC-vel, in-line ESI tömegspektrometriával és NMR-kísérletekkel párosult. Ebben a cikkben bemutatjuk és tárgyaljuk az öt PhG retenciós idejét, molekulatömegét és jellegzetes fragmensionjait. A vizsgálat során azonosított öt PhG szerkezetét az 1. ábra mutatja.
A Cistanche deserticola hatékony összetevői
2. Kísérleti
2.1. Vegyszerek és reagensek
Az akteozidot a Sigma–Aldrich-től (Oak-Ville, ON), az echinakozidot a ChromaDextől (Santa Ana, CA) vásároltuk. Az izoakteozidot P. psyllium L.-ből izolálták (Li et al., 2005). A C. deserticolát a pekingi TongRenTang Medicinal Store-tól (Kína) vásároltuk. Az összes oldószer HPLC minőségű volt, és a Caledon Laboratories Ltd.-től (Georgetown, ON) vásároltuk.
2.2. Minta előkészítés
20 g C. deserticolát ötször szobahőmérsékleten 12 órán át extraháltunk 100 ml 80%-os vizes etanollal. Az extrakciós keveréket minden alkalommal Whatman No.1 szűrőpapíron (Whatman International Ltd., Maidstone, England) szűrtük. Az egyesített szűrletet vákuumban 40 °C alatti hőmérsékleten 100 ml-re betöményítettük. A kapott vizes oldatot kétszer zsírtalanítjuk, egyenként 100 ml hexánnal, majd egymás után ötször extraháljuk 100 ml n-butanollal. Az n-butanolos rétegeket egyesítjük, és vákuumban, 40 °C alatti hőmérsékleten szárazra pároljuk, így 2,2 g n-butanolos kivonatot kapunk. A kivonatot -20 fokon tároltuk a HSCCC elválasztás előtt.
2.3. HSCCC elválasztási eljárás
A preparatív HSCCC-t Model CCC{{0}} nagysebességű ellenáramú kromatográfiával (Pharma-Tech Research, Baltimore, Maryland, USA) végeztük. Ennek a készüléknek három, sorba kapcsolt preparatív tekercs volt (teljes térfogata 325 ml). A berendezés fordulatszáma 0 és 2000 ford./perc között volt szabályozható. A HSCCC rendszert HPLC-szivattyúval (Pharma-Tech Research, Baltimore, Maryland, USA), Model 450 UV-detektorral (Alltech, USA), Model L 120 E síkágyas rögzítővel (Linseis Inc., Princeton Jct.) szerelték fel, USA), egy frakciógyűjtő (Advantec MFS Inc., USA) és egy mintainjektáló szelep 10-ml-es mintahurokkal.
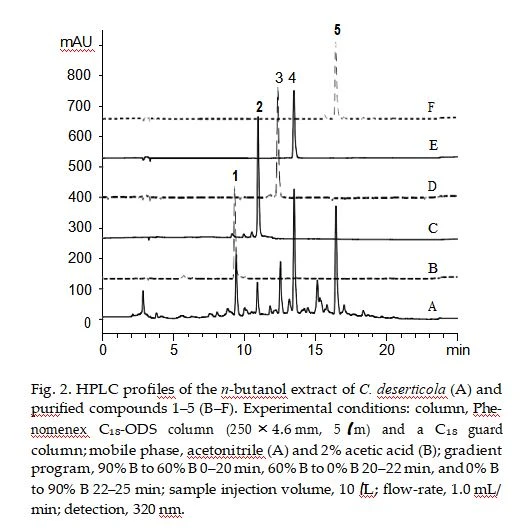
Etil-acetát–etanol–víz (5:0,5:4,5, v/v/v) elegyet választótölcsérben erőteljesen rázattuk, majd szobahőmérsékleten állni hagytuk, majd szétválni. A két fázist a HSCCC-ben használtuk, miután egyensúlyba kerültek. A teljes tekercses oszlopot először feltöltöttük a felső réteggel, amely állófázisként szolgál. Az alsó réteget (mozgófázis) az oszlop fejvégébe pumpáltuk 1,5 ml/perc áramlási sebességgel. A forgási sebesség 1050 fordulat/perc értékre volt beállítva. 8 ml etil-acetát–etanol–víz (5:0,5:4,5, v/v/v) elegyben feloldott mintát (minden alkalommal kb. 230 mg) töltöttünk be a befecskendező szelepbe, miután a rendszer elérte a hidrodinamikai szintet. egyensúlyi. Ezt a kétfázisú oldószerrendszert a megoszlási hányados (K) alapján választottuk ki, amely 0,87, 1,11 és 1,32 volt az akteozid, izoakteozid és 20 nm acetil-lakteozid esetében. A K-érték ugyanazon vegyület felső és alsó rétegében lévő koncentrációk aránya volt, HPLC-vel meghatározva (2. ábra). Az oszlop kimenetéből kifolyó folyadékot 254 nm-es UV-detektorral folyamatosan figyeltük, és kémcsövekbe gyűjtöttük, mindegyik csőhöz 4 percre beállított frakciógyűjtővel.
2.4. LC feltételek
statikus auto-samplert és fotodiódasoros detektort (DAD) használtunk a C. deserticola n-butanol kivonatában és a HSCCC elválasztásból gyűjtött frakciókban lévő PhG-k analízisére. Az elválasztást Phenomenex ODS-C18 oszlopon (250 × 4,6 mm, 5 lm) végeztük, C18 védőoszloppal. A bináris mozgófázis acetonitrilből (A oldószer) és 2% ecetsavat tartalmazó vízből (B oldószer) állt. Az összes oldószert a
{{0}},45 lm-es szűrő használat előtt. Az áramlási sebességet állandó értéken tartottuk 1.{6}} ml/perc értéken, a teljes futási idő 25 perc volt. A rendszert gradiens programmal futtattuk: 0–20 perc: 90 százalék B – 60 százalék B; 20–22 perc: 60 százalék B – 0 százalék B; és 22–25 perc, 0 százalék B és 90 százalék B között. A befecskendezett minta térfogata 10 l volt. Az érdeklődésre számot tartó csúcsokat 320 nm-en DAD detektorral követtük.
2.5. LC–ESI-MS experiments
Az LC-MS kísérleteket Finnigan LCQ DECA ioncsapda tömegspektrométerrel (Thermo Finnigan, San Jose, CA, USA) végeztük, amely elektropermet ionizációs (ESI) forrással volt ellátva. A mintákat azonos kromatográfiás körülmények között elemeztük. Az adatgyűjtéshez negatív modellt használtunk. A köpenygáz és a segédgáz áramlási sebességét 96-ra, illetve 7-re (tetszőleges egység) állítottuk be. A kapilláris feszültségét 29 V-ra, hőmérsékletét 350 fokra állítottuk. A bemeneti lencse feszültségét 40 V-ra, a többpólusú RF amplitúdót 540 V-ra állítottuk. Az ESI tűfeszültségét 4,5 kV-ra állítottuk. A csőlencse eltolása 16 V, a többpólusú lencse 1 eltolása 8,20 V, a 2. többpólusú lencse eltolása 10,5 V. Az elektronsokszorozó feszültségét 980 V-ra állítottuk be az ionérzékeléshez.
2.6. NMR az azonosításhoz
Az NMR-spektrumokat Bruker Avance{0}} spektrométerrel vettük fel (Bruker BioSpin Ltd., Milton, Kanada). Csak a 2. és 5. vegyületet (standardok nem állnak rendelkezésre) vetettük alá NMR-kísérleteknek. A mintákat CD3OD-ben oldottuk fel.
A cisztanche hatóanyagai: echinakozid és akteozid
3. Eredmények és megbeszélés
A sikeres HSCCC elválasztás nagymértékben függ egy alkalmas kétfázisú oldószerrendszertől, amely ideális megoszlási együtthatót (K) biztosít 1 körül a kívánt vegyülethez. Egy ilyen kétfázisú rendszernek ésszerűen rövid beállási időt is kell eredményeznie (Chen, Games és Jones, 2003; Foucault és Chevolot, 1998; Oka, Oka és Ito, 1991). Kísérletünkben négy oldószerrendszer sorozatot választottunk ki a célvegyületek C. deserticolában való oldhatósága szerint. Az egyes fázisokban a koncentráció mérésére HPLC-t használtunk, amelyből a célvegyületek K értékeit számítottuk ki. Két rendszert, az etil-acetát–n-butanol–etanol–víz (4:0,6:0,6:5, v/v/v/v) és az etil-acetát–víz (1:1, v/v) rendszert használtak korábban HSCCC az akteozid és az 20-acetil-lakteozid elkülönítésére
C. salsa, valamint a P. Psylliumból származó akteozid és izoakteozid,
rendre (Lei et al., 2001; Li et al., 2005). Bár az első rendszernek viszonylag rövid volt az ülepedési ideje, gyenge teljesítményt nyújtott a C. deserticola PhG-jainak elválasztásában, az 1. és 2. vegyület alacsony K-értéke, valamint a 3-5. vegyület magas K-értéke miatt. A K-értékek nagyon alacsonyak voltak a második rendszer 1–4. vegyületénél, de nagyon magasak az 5. vegyületnél (1. táblázat). Az etil-acetát–etanol–víz (5:0,5:4,5, v/v/v) elegyet tartalmazó módosított rendszer ideális K-értéket adott a 3–5. ebből a három vegyületből (3A és B ábra). Ez a rendszer azonban létrejött
túl kicsi a K-érték az 1. és 2. vegyülethez, ami miatt a két vegyület együtt eluálódik az oldószerfront közelében (1. frakció a 3A. ábrán). A rendszer további módosítása (etil-acetát–n-butanol–etanol–víz (0.5:0.5:0.1:1, v/v/v/) v) az 1-es és 2-es vegyület K-értékét 0,52-re, illetve 0,92-re emelte, és teljes elválasztáshoz vezetett (3C. ábra). A 3A. 230 mg C. deserticola n-butanol kivonatát tartalmazó minta etil-acetát–etanol–víz (5:0.5:4,5, v/v/v) elegyével. Megerősített frakciók HPLC-vel, hogy csak a 3., 4. vagy 5. vegyületet tartalmazza, külön-külön egyesítettük, és a 3. és 4. vegyületet tartalmazókat egyesítettük, fagyasztva szárítottuk, és további elválasztás céljából újra alávettük a HSCCC-nek (3B. ábra). A fent leírt HSCCC-elválasztás 1412 mg n-butanol-kivonatból összesen 14,6 mg, 30,1 mg és 25,2 mg 3-5. vegyületet eredményezett. A 3C. és 2 (1. frakció az első elválasztásnál) etil-acetát–n-butanol–etanol–víz (0,5:0,5:0,1:1, v/v/ v/v) alkalmazásával. Összesen 28,5 és 1 8,4 mg 1. és 2. vegyületet kapunk. A fagyasztva szárított 1-5. vegyületek kromatográfiás tisztasága 92,5 százalék feletti volt, amelyeket közvetlenül használtunk LC-ESI-MS és NMR analízisekhez.
Az 1-es, 3-as és 4-es vegyületek kísérleti azonosítását az autentikus echinakozid, akteozid és izoakteozid retenciós időivel és UV-spektrális adataival egybevágó retenciós idők alapján végeztük (2. ábra). A 2. és 5. vegyület ismeretlen volt, azonban mind az öt vegyület UV-spektruma nagyon hasonló volt, ami hasonló szerkezeti jellemzőkre utal.
Ezen öt vegyület szerkezetének további vizsgálatára LC-ESI-MSn kísérleteket kíséreltünk meg, és az eredményeket a 4. ábra és a 2. táblázat mutatja. A 2. ábra (1-5) csúcsaihoz kapcsolódó vegyületek intenzív deprotonált molekulaionokat mutattak. [MH] – m/z-nél 785, 799, 623, 623 és 665, negatív módban. Dimer [2M H]-ionokat is megfigyeltek a 2. ábra 1–4. csúcsainál. Ezek megerősítették, hogy az 1–5. csúcsok molekulatömege rendre 786, 800, 624, 624 és 666. Az LC–MSN adatok (2. táblázat) rendkívül hasznos szerkezeti információkat szolgáltattak az öt PhG-ről, mint például egy kísérleti eljárás semleges vesztesége: minden mintából körülbelül 1 mg-ot mértünk be egy 10 ml-es kémcsőbe, amelybe mindegyik fázisból 1 ml az előre kiegyensúlyozott kétfázisú oldószerrendszerből. A kémcsövet lezártuk, és 1 percig erőteljesen rázattuk, majd állni hagytuk, amíg teljesen el nem válik. Mindegyik rétegből 100 l-es alikvot részt vettünk ki, és külön-külön vákuumban szárazra pároltuk.<40 °c.="" the="" residue="" was="" dissolved="" in="" 10="" ll="" methanol="" and="" analyzed="" by="" hplc="" for="" determining="" the="" partition="" coefficient="" (k)="" of="" compounds="" 1–5.="" the="" k="" value="" was="" expressed="" as="" the="" peak="" area="" of="" the="" target="" compound="" in="" the="" upper="" phase="" divided="" by="" that="" in="" the="" lower="">

Az 1. csúcs LC-ESI-MS értéke a 4A. ábrán látható. A deprotonált molekulaion [MH] – m/z 785-nél nagy mennyiségben és dimer deprotonált molekula.ion [2M H]— m/z 1571-nél negatív módban volt megfigyelhető, ami 786-os molekulatömegre utal, ami megegyezik az echinakozid molekulatömegével. Az m/z 785 ionok LC–MS2 kísérletének további vizsgálata egy fő leányiont eredményezett m/z 623 értéknél (4B. ábra), amely közvetlenül az m/z 785-ből keletkezett egy koffeoil- vagy egy hexóz-rész elvesztésével, mint [M 162 H]—. Az LC–MS3 m/z 623-as spektruma két főiont mutatott 477 és 461 m/z-nél, és két kisebb iont 315 és 179 m/z értéknél (3C. ábra, 2. táblázat). Az m/z 623 és a fragmentionok m/z 477 és 461 közötti tömegkülönbsége 146, illetve 162 volt, ami egy ramnóz egység és egy glükóz vagy egy koffeoil rész elvesztésének felel meg [M 162 H]-. Az m/z 623 ionok egy koffeoil- és egy ramnóz-csoportot is elvesztettek az m/z 315 ionok előállításához. A 179 m/z értékű ion a kofeoil-rész hasításából keletkezett, a negatív töltés a kofeoil-részen maradt. Az autentikus echinakozidon végzett LC-ESI-MSN kísérlet ugyanazt a fragmentációs mintát mutatta. Ezért az 1. csúcs echinakozidnak bizonyult.
A 2. csúcs esetében az LC-ESI-MS m/z 799-et mutatott deprotonált molekulaionként [MH]- és m/z 1599-et dimer ionként, ami 800-as molekulatömegre utal. Az MS2-kísérletek során az m/z 799 ion alkotott három leányt, m/z 637, 623 és 475 (1. táblázat). A 637 m/z értékű ion ismét közvetlenül az m/z 799 kiindulási ionjából keletkezett a koffeoil [M-162-H]- vagy egy glükózrész [M-162-H]- semleges vesztesége miatt. A 623 m/z értékű ion egy CH2 gyök elvesztésének eredménye. A 475 m/z értékű ion mind a koffeoil-rész [M 162H]-, mind a glükóz-rész semleges veszteségéből keletkezett az anyaionból. Az MS3 kísérlet m/z 637-en három iont produkált 619, 491 és 475 m/z értékekkel, amelyek megfelelnek egy víz, egy ramnóz egység és egy glükóz rész veszteségének. Az m/z 623 leányion az MS3 vizsgálatban m/z 461-et és 315-öt produkált, amely ugyanazokat a fragmentációs útvonalakat követte, mint az echinakozid, mint fentebb tárgyaltuk. Az LC–ESI-MSN adatok alátámasztották a 2. csúcs kísérleti azonosítását cisztanozid A-ként. Mindkét csúcs azonos [MH]-iont mutatott m/z 623-nál és dimert m/z 1247-nél negatív módban (1. táblázat), ami azt jelzi, hogy ezek valószínűleg azonos molekulatömegű izomerek
624, ugyanaz, mint az akteozid és az izoakteozid. Az [MH]— ionok MS2 spektruma is ugyanazt a leányiont mutatta, m/z 461, ami a koffeoil rész elvesztését jelzi az anyaionból, m/z 623 (1. táblázat). Hasonló MS3 spektrumot kaptunk a két vegyületre. A 3. csúcs esetében az ion MS3 spektruma m/z 461 mellett három iont képez 315, 161 és 135 m/z mellett. Az m/z 315 a ramnóz elvesztése után jön létre, amint azt korábban tárgyaltuk. A m/z 161 ion a kofeoil rész hasításából keletkezett, amit további egy vízveszteség követett; a töltés a kofeoil-részen maradt. Az ion m/z 135 [aglycone 18 H]-on a C1 pozícióban lévő glikozidos kötés hasadásából keletkezett, további egy vízveszteséggel, így a töltés az aglikon részre hárult. A 4. csúcs MS3-spektruma ugyanazt a fragmentációs utat követte, mint a 3. csúcs, kivéve a hiányzó iont 135 m/z-nél. E két vegyület molekulaionjai és fragmentációs mintázata összhangban van az akteoziddal és izoakteoziddal kapcsolatos irodalmi adatokkal (Wang et al. ., 2000), bár további m/z 153 iont találtak, és a cisztanozid A és az 20-acetil-lakteozid proton-NMR-adatait [aglikon H]-ként jelölték meg Wang és munkatársai. (Wang et al., 2000). Ez az ion instabil lehetett és vizet veszített, így kísérletünkben m/z 135 volt. Az MS adatok és a 3. és 4. csúcsok standardokkal egybevágó retenciós ideje alapján tehát akteozidként, illetve izoakteozidként azonosítják őket.
Az 5. csúcs LC-ESI-MS adatai a 2. táblázatban láthatók. Egy deprotonált molekulaion [MH]- (m/z 665) volt az egyetlen ion, amelyet negatív módban találtak, ami 666 molekulatömegű volt. Három leányion Az MS2-kísérletben 623, 503 és 461 m/z-nél figyelték meg (2. táblázat). A 623 és 503 m/z értékű leányionok közvetlenül az anyaionból képződtek egy COCH2-csoport és egy koffeoil-csoport elvesztésével. Az ion m/z 461-nél a koffeoil és a COCH2 rész [M 162 42 H] elvesztéséből származik – az anyaionból. Az MS-kísérletben az m/z 623 m/z 461-et, az m/z 503 pedig három iont adott m/z 485, 461 és 315 mellett. Az m/z 461 leányion MS3 spektruma két iont adott 443-nál. és 315. Az 5. csúcs LC–MSN fragmentációs mintázatát összehasonlítva más, ebben a tanulmányban közölt vegyületekkel és más közölt vegyületekkel (Li et al., 2005; Wang és mtsai, 2000), arra a következtetésre jutottunk, hogy az 5. csúcs szerkezetileg erősen rokon. az akteozidhoz, az egyetlen különbség a COCH3 egység az R3 pozícióban. Ezért az 5. csúcs kísérleti azonosságát 20-acetil-lakteozidként adtuk meg (1. ábra).
A két kísérletileg azonosított vegyület, a 2. csúcs (cisztanozid A) és 5. csúcs (mint 20-acetil-akteozid) szerkezetét 1H NMR-rel igazoltuk. A 2. és 5. vegyület összes protonjának kémiai eltolódása és csatolási állandója, amint az a 3. táblázatban látható, megfelelt a cisztanozid A-ra és az 20-acetil-lakteozidra vonatkozó NMR-adatoknak (Kobayashi és mtsai, 1984, 1987). . A jelen tanulmányban 2D NMR-kísérleteket (hosszú távú COSY, ROESY és CH korreláció) is végeztünk, amelyek tovább erősítették az azonosítást (az adatokat nem mutatjuk be).
A Cistanche deserticola akteozidja
4. Konklúziók
Jelen cikkben a HSCCC-t sikeresen alkalmazták a C. deserticola n-butanol-kivonatából származó echinakozid, cisztanozid A, akteozid, izoakteozid és 20-acetil-lakteozid izolálására és tisztítására. Ezért bevált eszköz a bioaktív anyagok félpreparatív szétválasztására. Eközben a C. deserticolában található öt PhG szerkezetét LC-ESI-MSN segítségével vizsgálták; A PhG-k néhány jellegzetes jellemzőjét találtuk, amelyek lehetővé tették a szerkezetek funkcionális csoportjainak meghatározását. Az LC-ESI-MSN módszer ezért hatékony eszköz a feniletanoidok és glikozidjaik gyors azonosítására C. deserticola kivonatokban, különösen, ha azt NMR adatok támasztják alá.
Elismerés
A szerzők szeretnének köszönetet mondani Jun Gu-nak, a Guelph-i Egyetem Nukleáris Mágneses Rezonancia Központjának munkatársa, Ontario, Kanada, az NMR-kísérletekben nyújtott segítségéért. Ezt a projektet részben a kínai Jilin tartomány (20060904-es szám) finanszírozta.
Hivatkozások
Chen, LJ, Games, DE és Jones, J. (2003). Négy flavonoid összetevő izolálása és azonosítása az Oroxylum Indicum magjából nagy sebességű ellenáramú kromatográfiával. Journal of Chromatography A, 988, 95–105.
Cheng, XY, Wei, T., Guo, B., Ni, W. és Liu, CZ (2005). Cistanche deserticola sejtszuszpenziós kultúrák: Fenil-etanol-glikozidok bioszintézise és antioxidáns aktivitása. Process Biochemistry, 40, 3119–3124.
Foucault, AP és Chevolot, L. (1998). Ellenáramú kromatográfia: műszerek, oldószerválasztás és néhány újabb alkalmazás a természetes termékek tisztítására. Journal of Chromatography A, 808, 3–22.
Gross, G.-A., Lahloub, MF, Anklin, C., Schulten, H.-R. és Sticher, O. (1988). Teukriozid, a Teucrium Chamaedrys fenilpropanoid glikozidja. Phytochemistry, 27, 1459–1463.
Ő, ZD, Lau, KM, Xu, HX, Li, PC és But, PPH (2000). A Brandisia esélyeiből származó fenil-etanol-glikozidok antioxidáns hatása. Journal of Ethnopharmacology, 71, 483–486.
Kobayashi, H., Karasawa, H. és Miyase, T. (1984). Tanulmányok a Cistanchis Herba összetevőiről. III. Új fenilpropanoid glikozidok izolálása és szerkezete, Cistanoside A and B. Chemical & Pharmaceutical Bulletin, 32, 3009–3014.
Kobayashi, H., Oguchi, H., Takizawa, N., Miyase, T., Ueno, A., Usmanghani, K. és munkatársai. (1987). Új fenil-etanol-glikozidok a Cistanche tubulosa (Schrenk) Hook-tól. FI. Chemical & Pharmaceutical Bulletin, 35, 3309–3314.
Lei, L., Yang, FQ, Zhang, TY, Tu, PF, Wu, LJ és Ito, Y. (2001). Cistanches salsa (CA Mey) G. Beck akteozid és 2'-acetil-akteozid preparatív izolálása és tisztítása ellenáramú kromatográfiával. Journal of Chromatography A, 912, 181–185.
Li, L., Tsao, R., Liu, ZQ, Liu, SY, Yang, R., Young, JC és társai. (2005). A Plantago psyllium L.-ből származó akteozid és izoakteozid izolálása és tisztítása nagy sebességű ellenáramú kromatográfiával. Journal of Chromatography A, 1063, 161–169.
Li, LL, Wang, XW és Wang, XF (1997). Antilipid-peroxidáció és glikozidok radikális hatása a Cistanches gyógynövényekben. China Journal of Chinese Materia Medica, 22, 364–367.
Li, J., Wang, PF, Zheng, RL, Liu, ZM és Jia, ZJ (1993). A fenilpropanoid glikozidok védelme a Pedicularisból az oxidatív hemolízis ellen in vitro. Planta Medica, 59, 315–317.
Lu, MC (1998). Tanulmányok a Cistanche deserticola nyugtató hatásáról. Journal of Ethnopharmacology, 59, 161–165.
Nishimura, H., Sasaki, H., Inagaki, N., Chin, M. és Mitsuhashi, H. (1991). Kilenc fenetil-alkohol glikozid a Stachys szeboldzz-tól. Phytochemistry, 30, 965–969.
Oka, F., Oka, H. és Ito, Y. (1991). Megfelelő kétfázisú oldószerrendszerek szisztematikus keresése nagy sebességű ellenáramú kromatográfiához. Journal of Chromatography, 538, 99–108.
Ravn, H., Nishibe, S., Sasahara, M. és Li, X. (1990). Plantago Asiatica fenolos vegyületek. Phytochemistry, 29, 3627–3631.
Schapoval, EES, Winter de Vargas, MR, Chaves, CG, Bridi, R., Zuanazzi, JA és Henriques, AT (1998). A Stachytarpheta cayennensis-ből származó kivonatok és izolált vegyületek gyulladásgátló és antinociceptív hatásai. Journal of Ethnopharmacology, 60, 53–59.
Shoyama, Y., Matsumoto, M. és Nishioka, I. (1987). A Rehmannia glutinosa Var. beteg gyökereiből származó fenolos glikozidok. Purpurea. Phyto Chemistry, 26, 983–986.
Wang, XW, Jiang, XY, Wu, LY és Wang, XF (2001). A Cistanche deserticola glikozidjainak szabad gyökök megkötő hatása és védelme az OH által kiváltott DNS-károsodás ellen in vitro. Journal of Chinese Pharmacology, 36, 29–31.