A mitokondriális permeabilitás átmeneti pórusának megcélzása az életkorral összefüggő sejtkárosodás és a neurodegeneráció megelőzése érdekében 3. rész
Jun 19, 2024
A SIRT3 védő szerepet tölt be a ROS termelés gátlásában, de képes a CypD dezacetilezésére és az mPTPopening gátlására is [83]. Mivel a SIRT3 függ a NAD+ szintektől, ezért a CypD nyitások is legalább részben NAD+ szintektől függenek.
Az utóbbi években egyre több tanulmány kimutatta, hogy szoros kapcsolat van a NAD+ szint és a memória között. A NAD+ egy esszenciális koenzim, amely reakcióba léphet számos enzimmel, hogy részt vegyen a szervezet különféle anyagcsere- és szabályozási folyamataiban. A szervezet anyagcsere-folyamataiban a NAD+ fontos szerepet játszhat az antioxidáns, gyulladáscsökkentő és energiaanyagcserében is.
A legújabb tanulmányok némelyike azt találta, hogy a NAD+ szint csökkenése összefügghet bizonyos neurológiai betegségekkel, mint például a szenilis kognitív károsodás és az Alzheimer-kór. Ezeknél a betegségeknél a memóriazavar nagyon gyakori tünet. Ezért az emberek elkezdték feltárni a NAD+ és ezen betegségek közötti kapcsolatot.
Számos kísérlet kimutatta, hogy a NAD+ szint növelése jelentősen javíthatja a memóriát, különösen az idősek memóriáját. Egy kísérletben a kutatók egereket etettek NAD+-t tartalmazó táplálékkal, és azt találták, hogy az egerek kognitív képessége jelentősen javult, sokkal jobban, mint a kontrollcsoporté.
Emellett a vizsgálatok azt is kimutatták, hogy a NAD+ fontos szerepet játszik az idegsejtek védelmében és helyreállításában is. A neuronális károsodás egyes esetekben a NAD+ elősegítheti az autofágia folyamatot a SIRT1 aktiválásával, ezáltal eltávolítja a bakteriofágokat és a szemetet, valamint elősegíti a sejtek helyreállítását és regenerálódását. A neuronok károsodása gyakran szorosan összefügg a memóriavesztéssel, így a NAD+ is nagy lehetőségeket rejt magában a memória javításában.
Általánosságban elmondható, hogy a NAD+ szintek és a memória közötti kapcsolat elválaszthatatlan. Ahogy az emberek továbbra is elmélyítik kutatásaikat ezen a területen, úgy gondolom, hogy a jövőben több tér és lehetőség lesz ennek a területnek a felfedezésére, és több hozzájárulást nyújt az idősek memóriájának javításához és az öregedés elleni küzdelemhez. Nézzük együtt a jövőbeli fejleményeket! Látható, hogy javítanunk kell a memórián. A Cistanche jelentősen javíthatja a memóriát, mivel a Cistanche antioxidáns, gyulladáscsökkentő és öregedésgátló hatással rendelkezik, ami segíthet csökkenteni az oxidációt és a gyulladásos reakciókat az agyban, ezáltal megóvva az idegrendszer egészségét. Ezen túlmenően, a Cistanche elősegítheti az idegsejtek növekedését és helyreállítását is, ezáltal javítva a neurális hálózatok összekapcsolhatóságát és működését. Ezek a hatások javíthatják a memóriát, a tanulási képességet és a gondolkodási sebességet, valamint megelőzhetik a kognitív diszfunkciók és a neurodegeneratív betegségek előfordulását.
Kattintson a Tudnivaló-kiegészítőkre a memória javítása érdekében
Következésképpen, mivel a NAD+ koncentráció a védelmi útvonal aktiválásának melléktermékeként csökken, a SIRT3 nem képes gátolni a CypD által kiváltott mPTP felnyílást [81, 83].
A SIRT3 egyidejű hatásai a ROS-termelésre és a CypD-re kölcsönhatáshoz vezetnek a kettő között, ami további mPTP-nyitásokat tesz lehetővé. Amint azt korábban tárgyaltuk, a SIRT3 aktivitás csökkenése proapoptotikus útvonal aktivációhoz vezet a ROS által kiváltott DDR révén [12,77]. Különösen a p53 kötődik a CypD-hez, és mPTP-nyílásokat kiváltó komplexet képez [44].
Így a ROS termelés és a CypD aktiválása a SIRT3 gátláson keresztül kapcsolódik össze. A pórusnyílások nem korlátozódnak a CypD és a p53 kölcsönhatásra. A közelmúltban kapcsolatot állapítottak meg a metformin, az AMP kináz (AMPK), a peroxiszóma proliferátor által aktivált receptor- (PPAR)/mitokondrium útvonal és a szívizomsejtekben előforduló CypD között [84].
Ismeretes, hogy az AMPK aktiválása megvédi a szívet a szívinfarktustól és a szívelégtelenségtől [84]. Így, mivel azt találták, hogy a metformin aktiválja az AMPK-t, a metformin potenciális ösztönző lehet a szívizom védelmére.
A metformin megszüntette az oxidatív stressz által kiváltott fizikai kölcsönhatásokat a PPAR és a ciklofilin D (CypD) között, és ezen kölcsönhatások megszűnése az mPTP képződés gátlásával járt [84]. Így a metformin szívizomvédő hatásai az mPTP-nél konvergálnak.
1.4. Öregedés, csökkent élettartam és neurodegeneratív betegségek, mint az mPTP megnyitásának melléktermékei.
Az mPTP-nyílások gyakoribbá és hosszabb ideig tartanak az életkor előrehaladtával megnövekedett ROS-termelés és ezt követő ROS-indukált ROS-felszabadulás melléktermékeként [51, 53].
Az mPTP nyílások ROS felszabadulásához vezetnek, ami viszont stimulálja a proapoptotikus útvonalakat, amelyek további nyílásokhoz vezetnek [12, 54–56]. A NAD+-tól való védőút-függőség miatt a NAD+ kimerülése a védőutak gátlásához vezet, így a proapoptotikus szignálok ellenhatása továbbra is fennáll [81, 83].
Ezért foglalkozni kell az mPTP megnyitásának hatásaival az öregedés általános jelenségére vonatkozóan. Régóta úgy tartják, hogy a ROS felhalmozódása oxidatív stresszhez és az azt követő megfigyelhető öregedés jelenségéhez vezet [85].
A közelmúltban a ROS részvétele a sejtek öregedésében jelentős figyelmet kapott a szervezet öregedésében. Úgy gondolják, hogy a sejtek öregedését genomiális károsodás indítja el, amely aktiválja a DDR-t és az azt követő folyamatokat, amelyek növekedési leálláshoz vezetnek [86].
Az öregedő sejtek felhalmozódása a szervezet szövetében arányos az életkor előrehaladtával, és az öregedő sejtek csökkentik az ős- és progenitor sejtek számát, ami a szövetregenerációs képesség csökkenéséhez vezet [87–89].
Tekintettel arra, hogy a ROS létfontosságú szerepet játszik a sejtek öregedésében, és az mPTP létfontosságú szerepet játszik a ROS felszabadulásában, ezért valószínű, hogy az mPTP hozzájárul az öregedés progressziójához.
Annak ellenére, hogy ismeretes a ROS és az mPTP közötti kölcsönhatásról, kevés munkát végeztek az mPTP és a sejt öregedése közötti kapcsolatról. Hofer és munkatársai patkány kamrai szubsarkolemmális (SSM) és interfibrilláris (IFM) mitokondriális érzékenységét vizsgálták Ca2+-indukálta mPTP-nyílásokra öregedéssel és kalóriakorlátozással [90].
Azt találták, hogy az IFM fokozott érzékenységet mutat az mPTP-nyílások iránt az öregedés során. A Ca2+ retenció csökkenését figyelték meg az öregedés során, különösen az öregedés során [90]. Fontos megjegyezni, hogy az SSM nem mutatta ugyanazokat az eredményeket, és az mPTP kapcsolata az öregedéssel a szövet típusától függhet.
Az SSM mellett ezek az eredmények azt sugallják, hogy az mPTP szerepet játszik a sejtek öregedésének és ezáltal a szövetképződés indukálásában, amit a Ca{0}} retenció csökkenése bizonyít.
Ahogy fentebb leírtuk, a genomiális károsodás elindítja az öregedést indukáló sejtpályát. Mivel ismert, hogy az mPTP-n keresztül a ROS felszabadulása képes DDR-t indukálni, egyértelmű, hogy összefüggés van az mPTP felnyílása, a sejtek öregedésének indukálása, valamint a sejtek és szövetek öregedése között. Egy másik javasolt mechanizmus, amellyel az mPTP megnyitása a sejtek öregedéséhez vezet, a megnövekedett mennyiségű autofágia.
Míg az autofágiáról általában azt gondolják, hogy megnöveli az élettartamot, mivel képes megtisztítani a sérült fehérjéket és a diszfunkcionális organellumokat, nagyon magas szinten káros lehet [91]. Az emelkedett autofágia lerövidítette az élettartamot C-ben.
elegansból hiányzik a szérum/glükokortikoid által szabályozott kináz-1 (sgk1) a megnövekedett mitokondriális permeabilitás miatt [91]. Ezenkívül az sgk-1-t fenntartó egerek alacsonyabb szintű mitokondriális permeabilitást, normális autofágiaszintet és normális élettartamot mutattak. Ezen eredmények alapján az sgk{5}} azt javasolja, hogy modulálja az mPTP-nyitást, ami viszont közvetíti a mitokondriális permeabilitást, az autofágiát és az élettartamot [91].
Mivel a mitokondriális permeabilitás fokozódik sgk{0}} hiányában, levonható az a következtetés, hogy az élettartam csökkenése, mint a megnövekedett autofágia mellékterméke, valószínűleg a megnövekedett mPTP-aktivitás következménye. A neurodegeneratív betegségekre, különösen a PD-re vonatkozó kutatások jelentős eredményeket tártak fel az mPTP-nyílásokkal és az öregedéssel kapcsolatban. .
A PD-t két jelenség jellemzi, köztük a dopaminerg neuronok elvesztése a substantianigrában [92] és az alfa-synuclein fehérje erősen oldhatatlan fibrilláris aggregátumainak felhalmozódása [93].
A közelmúltban Ludtmann és munkatársai [64] az SNCA gén által kódolt monomer és oligomer -synuclein közötti kapcsolatot, valamint ezek későbbi hatásait az mPTPopeningre és a sejthalálra vizsgálták.
Míg a -synuclein monomer formájában javítja az ATP-szintáz hatékonyságát, a proteinaggregáció és az ezt követő oligomerforma képződése során toxikus funkciónövekedés figyelhető meg.
Pontosabban, ami az mPTP-re vonatkozik, az oligomerek az ATP szintáz béta alegységének szelektív oxidációját váltják ki, ami az mPTP felnyílásának megnövekedett valószínűségét eredményezi.
Ez a megállapítás jelentős, a pluripotens őssejtből (iPSC-) származó neuronok, amelyek SNCA triplikációt hordoznak, -synuklein aggregátumokat generálnak, amelyek kölcsönhatásba lépnek az ATP-szintázzal és mPTP-nyitást indukálnak, ami neuronhalálhoz vezet [94].
A PD-t azonban nem teljesen jellemzi a neuronális deathalone. Az antioxidáns fehérje (protein-diszulfidereduktáz) glutation (GSH) elvesztését, a mitokondriális komplex I aktivitásának csökkenését, a DNS fokozott oxidatív károsodását és a szabad vasszint emelkedését a substania nigrában mind dokumentálták PD-ben szenvedő betegeknél [95, 96]. .
Ahogy korábban említettük, a ROS termelés az életkorral növekszik, különösen az I. és III. komplexben az elektrontranszport gátlásával [51, 52]. Ezenkívül a ROS felhalmozódása a mitokondriumokban az mPTP-n keresztül ROS által kiváltott ROS felszabadulásához vezethet [53].
A mitokondriumokból felszabaduló ROS károsíthatja a nukleáris DNS-t, és proapoptotikus jelekhez vezet, amelyek további mPTP-nyílásokat stimulálnak [54–56]. Így az mPTP két kulcsfontosságú folyamatot kapcsol össze a PD-vel: az inmitokondriális komplex I aktivitásának csökkenése, ami megnövekedett mitokondriális ROS-hez vezet, ami viszont az mPTP megnyílását és az azt követő ROS felszabadulását idézi elő, ami fokozott DNS-károsodást okoz [51–56].
Fontos megjegyezni azt is, hogy a PD-ben neurogyulladás figyelhető meg [64], a gyulladás pedig extracelluláris savasodáshoz [33], ami viszont fokozott ROS-termeléshez vezet a sejtben, ami további mROS-kibocsátást eredményez a mitokondrium mátrixából az mPTP-n keresztül [5, 34]. , 35].
A PD etiológiája összetett és többtényezős, beleértve a környezeti tényezőket, a genetikai érzékenységet és az öregedést, amelyek együttesen elősegítik a betegség progresszióját [97].

A fent áttekintett eredmények arra utalnak, hogy az mPTP valószínűleg potenciális szerepet is játszik a PD patogenezisében. Az mPTP életkorral összefüggő diszfunkciói kiterjednek és elterjedtek az életkorral összefüggő patológiákban, amelyeket különféle tényezők, például gyulladások közvetítenek. A gyulladás az AD patogenezisének korai lépése [98], az ideggyulladás pedig a PD-ben előforduló folyamat [99].
Amint azt korábban megjegyeztük, az extracelluláris savasodás növelheti a ROS termelést, ami az mPTP megnyitása révén megnövekedett PT-hez vezet [59]. Az mPTP diszfunkció is szerepet játszhat az AD progressziójában.
Későbbi stádiumaiban az AD masszív amiloid-béta (A ) lerakódása jellemzi a parenchymában és az agyi érfalakban [100, 101]. A legújabb eredmények azt mutatják, hogy AD mitokondriális károsodása összefügg az A toxicitással [102–105].
Néhány példa: csökkent mitokondriális légzési lánc funkció [105, 106], megnövekedett mitokondriális ROS képződés [105, 107] és a mitokondriális szerkezet változásai [108].
Az A fajnak az mPTP bizonyos szabályozóival való kölcsönhatása valószínűleg felelős a fent említett károsodásért. Pontosabban, az A fajnak a CypD-vel való kölcsönhatása és a CypD-expresszió fokozódása csökkenti az mPTP aktiválódási küszöbét [109].
Az amiloid prekurzor fehérje (mAPP) mutáns humán formáját túltermelő ADmouse modellről szintén kimutatták, hogy megnövekedett CypD szintet mutat [109]. Így úgy tűnik, hogy A fontos közvetítő, amely összeköti az AD-t az mPTP-vel.
A CypD a mitokondriális permeabilitás átmeneti pórusok (mPTP) kialakulásának döntő komponensének tekinthető [4,110]. Du és mtsai. azt találták, hogy a mitokondriális funkció és a tanulás/memória szignifikánsan javult CypD-hiányos egerekben [109, 111].
Ezek az eredmények azt sugallják, hogy a pórusképződés szükséges lépés az AD patogenezisében, és hogy a CypD ablációja egerekben élethosszig tartó védelmet nyújt az A által kiváltott mitokondriális és viselkedési diszfunkcióval szemben[111].
Más tanulmányok kimutatták, hogy az A oligomerek Ca(2+) tömeges bejutását indukálják a neuronokba, és elősegítik a mitokondriális Ca(2+) túlterhelést és a mitokondriális PT-t [112].
Ez azért jelentős, mert ahogy korábban említettük, a Ca2+ túlterhelés az mPTP aktiválódásához vezethet [49, 50]. A nem szteroid gyulladáscsökkentő szerek (NSAID-ok), köztük a szalicilát és a szulindák-szulfid, képesek voltak gátolni a mitokondriális Ca{4}-túlterhelést a mitokondriális depolarizáció révén. Ezek a vizsgálatok rávilágítanak az mPTP diszfunkció szerepére a neurodegeneratív betegségekben.
1.5. Lehetséges terápiák az mPTP megnyitásának enyhítésére.
A korábbi munkák azt sugallják, hogy az mPTP megnyitása szerepet játszik mind a sérülésekben, mind az öregedésben, így az mPTP folyamatos és gyakori megnyitásának gátlására irányuló célzott terápiák elősegíthetik a hosszú élettartamot és az egészséget (1. táblázat).
Amint azt korábban tárgyaltuk, a PD, AD és más, életkorral összefüggő rendellenességek az mPTP-nyílások melléktermékei. Az mPTP-t közvetlenül vagy közvetve megcélzó kutatás két területre oszlik.
Az első terület a CypD-vel valamilyen kölcsönhatást igénylő terápiákat foglal magában, a második terület pedig azokat a terápiákat, amelyek nem igényelnek kölcsönhatást a CypD-vel [113].
A CypD-t gátló terápiák közül a ciklosporin A (CsA) nagy érdeklődést váltott ki, mivel sejtmodellekben citoprotektív tulajdonságokat mutatott, mivel képes megzavarni a CypD és az mPTP kölcsönhatását [114]. Pontosabban, a CsA-k blokkolják a mitokondriális Ca2+ kiáramlást, és lehetővé teszik a mitokondriumok nagy mennyiségű Ca2+ felhalmozódását [115]. A fokozott Ca2+-retencióért felelős mechanizmus az mPTP-re utal. lezárás [45].
Ezt a megállapítást Crompton és munkatársai is alátámasztják, akik azt találták, hogy a mitokondriumok Ca{0}}-megtartó képessége CsA jelenlétében az mPTP CsA gátlásának köszönhető [116]. Különösen a CypD-t mutatták ki a CsA célpontjának [117].
Az mPTP-nyílásokat patkányszívekben ischaemiás reperfúziós sérülésben tanulmányozták, hogy meghatározzák a CsA hatékonyságát a szívvédelemben. A szívprotekciót egy szűk tartományban, {{0}},2 és 0,4 μM között figyelték meg, mivel 0,4 μM feletti koncentrációknál az előnyök elvesztek [118].
Ezen ígéretes eredmények ellenére a közelmúltban végzett klinikai vizsgálatok kimutatták, hogy a CsA nem javította a klinikai eredményeket és nem akadályozta meg az akut elülső ST-elevációs szívinfarktusban (STEMI) szenvedő betegek bal kamrai remodellingjét [117]. Ez kérdéseket vet fel azzal kapcsolatban, hogy a CypD célzott-e a kardioprotektív hatás elősegítése érdekében.
Lehetséges, hogy ezek a látszólag egymásnak ellentmondó tanulmányok a CSA által kínált szívvédelemről a gyógyszeradagolás eszközeivel magyarázhatók. Mivel a szívprotekciót szűk tartományban figyelték meg patkányszívekben, lehetséges, hogy a klinikai vizsgálatban alkalmazott dózis, 2,5 mg/ttkg, túl alacsony/magas koncentráció volt [117].
A CypD-t mint életképes szívvédő célpontot alátámasztó további kutatásokat Parodi-Rullman et al. on-indukált szívinfarktus patkányokban [119]. Azt találták, hogy a CypD gátlás szívvédő hatást fejt ki reperfundált, de nem reperfundált infarktusos nőstény patkányok szívében, és a hatások csak az akut infarktus utáni sérülések során figyelhetők meg.
A CypD továbbra is életképes célpontja marad az életkorral összefüggő patológiáknak, bár a gyógyszeradagolás időzítését és adagolását finomítani és optimalizálni kell, hogy egyértelmű előnyöket mutasson a beteg számára.
A CypD-gátlót, a CsA-származékot, az Nmetil-izoleucin-4-ciklosporint (NIM811) a CsA önmagában történő terápiás alternatívájaként vizsgálták. Egy tanulmányban, amelyet a NIM811 mPTP gátlásában való hatékonyságának meghatározására végeztek, azt találták, hogy mind a mitokondriális permeabilitás átmenet kezdete, mind az apoptózis megakadályozható, ha NIM811-et adtunk patkány májsejtekhez [114].
A NIM811 potenciálját a mitokondriális permeabilitás csökkentésében és a sejtek túlélésének javításában a gerincvelő-sérülés [120], a traumás agysérülés[121] és a hátsó végtag ischaemia-reperfúziós sérülés [122] állatmodelljeiben is kimutatták.
A CypD-független terápiák figyelmet kaptak (1. táblázat). A melatonint különösen az mPTP potenciális inhibitoraként tanulmányozták, amely nem igényel CypDinterakciót.
A melatoninról kimutatták, hogy gátolja az mPTP aktiválódását, amit a mitokondriális duzzanat csökkenése és a megnövekedett Ca{0}} kapacitás bizonyít [123]. Ezt támasztják alá Andrabi et. al, akik a melatonin mPTPopeningre gyakorolt hatását tanulmányozták patkány agymodellekben [124]. A citokróm c felszabadulását használták a pórusok megnyílásának értékelésére, és a melatoninnal kezelt patkányok a citokróm felszabadulásában jelentős csökkenést mutattak [124].
Ezek az eredmények alátámasztják azt az állítást, hogy a melatonin valóban gátolja az mPTP aktiválását. A cerebrospinális folyadék posztmorteanalízise az inmelatonin koncentráció jelentős csökkenését mutatja az életkorral [125], ami elméletileg hozzájárulhat az mPTP megnövekedéséhez az öregedéssel. Az mPTPopolás a mitokondriumok duzzadásához, a külső mitokondriális membrán felszakadásához és ezt követően intermembrán fehérjék felszabadulásához vezet [126].
A melatonin-kiegészítés ezért az egyik lehetőség az mPTPopening elnyomására olyan idősebb felnőtteknél, akiknél valószínűleg viszonylag alacsony a melatonin szintje.
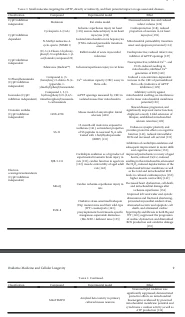
A melatonin mellett más CypD-független terápiás szerek közé tartoznak a mitotartázott vegyületek (1. táblázat). A CypDinteraction hiányában ható, mitocélzott terápiás szerek közé tartoznak az elektronfogók, fahéj-anilidek, N-fenilbenzamidok és izoxazolok.

Az egyik kis molekula, amely közvetlenül az mPTP-t célozza, az (E)-3-(4-fluor-3-hidroxi-fenil)-N-naftalin-1-il-akrilamid (22. vegyület), fahéj-anilid, amely gátolja az oxidatív stresszt és a kémiai keresztkötők által kiváltott mPTP felnyílást [127].
Más új, CypD-független terápiák is léteznek, amelyek ugyanabba a fahéj-anilid sorozatba tartoznak, és hasonló funkciókat látnak el, mint a 22. vegyület. Egy példa a GNX-4728, amelyet az amiotrófiás laterálszklerózis (ALS) egérmodelljében adtak be. Megállapították, hogy a GNX-4728 lassítja a betegség progresszióját, javítja a motoros funkciókat, és közel kétszeresére növeli az élettartamot.
Továbbá Ca2+-retenciót is megállapítottak, ami ismét az mPTP bezáródását jelzi [128]. Az N-fenil-benzamidok tekintetében a legjelentősebb terápiás jelölt a 4. vegyület (3-(benziloxi)-5-klór-N-(4-(piperidin-1-ilmetil)fenil)benzamid) . A 4. vegyület a permeabilizált HeLa sejtek kalcium-retenciós kapacitásának (CRC) koncentrációtól függő növekedését indukálta, ami az mPTP gátlására utal [129].
Az izoxazol, az 1. vegyület, a 5-(3-hidroxi-fenil)-N-(3,4,5-trimetoxi-fenil)-izoxazol-3--karboxamid hasonló eredményeket produkált egy izolált egérszállító mitokondriumban. modell. Kimutatták, hogy az 1. vegyület gátolja a mitokondriális duzzanatot anélkül, hogy befolyásolná a belső mitokondriális membránpotenciált [130]. Az elektronfogók mikrocélzott terápiák, amelyek CypD kölcsönhatás hiányában hatnak.
A legtöbbet tanulmányozott gyógyszeres terápia ebben a kategóriában az SS-31, XJB-5-131, MitoQ, EUK-8 és MitoTEMPO. Az SS-31 növelheti a sejtek túlélését és csökkentheti az intracelluláris ROS-t a t-butil-hidroperoxiddal (tBHP) kezelt neuronális N2A sejtekben [131]. Az XJB-5-131javíthatja az elöregedett szívek posztiszkémiás felépülését, csökkentheti a mitokondriumok Ca2+-indukálta duzzanatát, és csökkentheti a kardiomiociták totalmROS szintjét [132].
Azt is megfigyelték, hogy az XJB{0}} javította a motoros készségeket és a kognitív funkciókat traumás agysérülést szenvedett patkányokban. Ezeket az eredményeket az mROS szintjének csökkenése és a kardiolipin-oxidáció megelőzésének melléktermékeként tekintik [133]. Mind a MitoQ, mind az EUK-8 ugyanazt az elektronbefogó mechanizmust alkalmazza, mint a fenti terápiák.
A MitoQ terápiás hatásait patkány szív ischaemia-reperfúziós sérülésében vizsgálták, és a MitoQ csökkentette a sejthalált és csökkentette a mitokondriális károsodást [134]. Az EUK-8 hatásait tünetmentes szív/izomspecifikus mangán-szuperoxid-diszmutáz (Mn-SOD-) hiányos egereken vizsgálták. Megfigyelték, hogy az EUK{8}} elnyomta a szívműködési zavarok progresszióját, és csökkentette a ROS-termelést és az oxidatív károsodást[135].
Ismét, bár a fenti terápiák nem lépnek közvetlen kölcsönhatásba az mPTP-vel, de csökkentik a ROS-szintet vagy a mitokondriumok termelését, ami az mPTP megnyitásának gátlásához vezet.
A MitoTEMPO-t potenciális terápiás szerként vizsgálták az AD kezelésében. Egy közelmúltban végzett vizsgálatot végeztek, amelyben az A toxicitást, az AD egyik jellemzőjét, elsődleges tenyésztett egér neuronokban mérték. A MitoTEMPO-val végzett kezelés során azt találták, hogy az A-indukált mitokondriális szuperoxid termelés és a neuronális lipidoxidáció szignifikánsan csökkent.
Ezenkívül a mitokondriális bioenergetikára gyakorolt védő hatást is megfigyelték, amit a megőrzött mitokondriális membránpotenciál bizonyít [136]. Ezek az eredmények azt mutatják, hogy a MitoTEMPO képes megvédeni a neuronális funkciót AD-ben. Míg a korábbi terápiák fejlesztési stádiumban vannak, Japánban egy terápiát hagytak jóvá az akut ischaemiás stroke kezelésére.
Az Edaravone egy szabad gyökfogó, amely neuroprotektív hatást fejt ki. A mechanizmus, amelyben ez megvalósul, hasonló a többi scavengerhez, mivel az edaravone felfogja és csökkenti a túlzott ROS-t [137]. Hasonlóan, mint a többi scavenger esetében, a terápia a ROS és az mPTP aktiválása közötti kapcsolatra hat. Így az edaravo beadásának melléktermékeként a ROS csökkenése és az mPTP aktiváció csökkenése következik be.
2. Összefoglalás és következtetések
Jelenleg úgy gondolják, hogy a mitokondriális diszfunkció jelentős szerepet játszik a szöveti degenerációban és a funkcióvesztésben, amely több szervrendszerben is előfordul az életkor előrehaladtával.
Ennek a folyamatnak a kulcstényezője az elöregedett sejtek mitokondriumában reaktív oxigénfajták képződése, ami viszont sejthalálhoz, öregedéshez és szövetkárosodáshoz kapcsolódik. Úgy tűnik, hogy a mitokondriális permeabilitás átmeneti pórusa jelentős szerepet játszik a ROS termelésben az öregedés során. Például az mPTP folyamatos megnyitása és az mROS felszabadulása DNS-károsodáshoz vezetett. A citoprotektív pályák aktiválódnak az oxidatív károsodások ellen; ezeknek az útvonalaknak a folyamatos aktiválása azonban a NAD+ kimerüléséhez vezet.
Mivel mind a PARP1, mind a sirtuin védőútvonalak a NAD+-tól függenek, elvesztik azon képességüket, hogy elnyomják az mPTP nyitását, és gátolják az mROS felszabadulását és termelését. Ezek az eredmények azt mutatják, hogy az mPTP gátlása az életkorral összefüggő rendellenességek lehetséges terápiás célpontja. A mitocélozott vegyületek és kismolekulák, mint például a NIM811, legalábbis állatmodellekben, sikeresen elősegítették a sejtek túlélését olyan körülmények között, amelyek olyan jelentős sejtkárosodáshoz kapcsolódnak, mint a gerincvelő sérülése, traumás agysérülése és ischaemiás stroke.
Ennek ellenére az mPTP-re célzott gyógyszerek alkalmazása orvosi környezetben továbbra is megfoghatatlan. Ezt bizonyítja a CsA, amely nem javította a klinikai eredményeket és nem akadályozta meg a bal kamrai remodellinget akut miokardiális infarktusban szenvedő betegeknél. Az elektronfogó edaravone továbbra is az egyetlen mPTP-célzott gyógyszer, amelyet klinikai használatra jóváhagytak neuroprotektív szerként.
A jövőbeni tanulmányoknak arra kell irányulniuk, hogy feltárják ezeknek a kis molekuláknak az idősebb állatokban való hosszabb távú alkalmazását, hogy meghatározzák hatásukat az agy, a mozgásszervi és a szív- és érrendszeri rendszer krónikussá válásával összefüggő rendellenességek kialakulására és progressziójára.
Összeférhetetlenség
A szerzők kijelentik, hogy nincs összeférhetetlenségük.
Köszönetnyilvánítás
A kutatás finanszírozását az Országos Öregedésügyi Intézet, az Egyesült Államok Nemzeti Egészségügyi Intézete (AG036675), valamint az Amerikai Hadsereg Orvosi Kutatási és Anyagparancsnoksága CDMRP program DM160252 támogatása biztosította.

Hivatkozások
[1] N. Sun, RJ Youle és T. Finkel, "The mitochondrial basic ofaging", Molecular Cell, vol. 61. sz. 5., 654–666., 2016.
[2] DV Ziegler, CD Wiley és MC Velarde, "A sejt öregedésének mitokondriumai: túl az öregedés szabadgyökök elméletén", Aging Cell, vol. 14, sz. 1., 2015. 1–7.
[3] SI Liochev, "Reaktív oxigénfajok és az öregedés szabad gyökelmélete", Free Radical Biology & Medicine, 1. kötet. 60, pp. 2013. 1–4.
[4] CP Baines, RA Kaiser, NH Purcell és munkatársai: "A ciklofilin D elvesztése feltárja a sejthalálban a mitokondriális permeabilitás-átmenet kritikus szerepét", Nature, vol. 434. sz. 7033., 658–662., 2005.
[5] RA Eliseev, G. Filippov, J. Velos és munkatársai, "Role of cyclophilin Din the rezistence of brain mitochondria to the permeabilitytransition", Neurobiology of Aging, vol. 28, sz. 10., 1532–1542., 2007.
[6] J. Jordán, V. Ceña és JH Prehn, "Mitochondrial control of neurode death and its role in neurodegenerative disorders", Journal of Physiology and Biochemistry, vol. 59. sz. 2, pp. 2003, 129–141.
[7] CP Connern és AP Halestrap, "Mitokondriális ciklofilin toborzása a mitokondriális belső membránba oxidatív stressz körülményei között, amelyek elősegítik egy kalcium-érzékeny, nem specifikus csatorna megnyitását", The BiochemicalJournal, vol. 302. sz. 2, 321–324., 1994.
[8] H. Rottenberg és JB Hoek: "A mitokondriális ROS-tól az öregedésig vezető út a mitokondriális permeabilitás-átmeneti pórusokon keresztül fut", Aging Cell, vol. 16. sz. 5., 943–955., 2017.
[9] DB Zorov, M. Juhaszova és SJ Sollott, "Mitochondrialreactive oxigén species (ROS) and ROS-induced ROSrelease", Physiological Reviews, vol. 94. sz. 3., 2014., 909–950.
[10] CE Schaar, DJ Dues, KK Spielbauer és munkatársai, "A mitokondriális és citoplazmatikus ROS ellentétes hatást gyakorol az élettartamra", PLoS Genetics, 1. kötet. 11, sz. 2, e1004972 cikk, 2015.
For more information:1950477648nn@gmail.com